新办医疗器械二类、三类许可证全指南 条件、流程与关键要点
一、引言
医疗器械行业作为国家重点监管领域,产品上市前必须取得相应许可或备案。根据《医疗器械监督管理条例》,第二类、第三类医疗器械实行注册管理,生产企业需取得生产许可证,经营企业需取得经营许可或备案。本文将系统梳理新办三类医疗器械注册证、二类医疗器械注册证,以及相关生产、经营许可证的条件、流程与注意事项,帮助企业合规快速准入。
二、核心概念区分:注册证 vs 生产许可证 vs 经营许可证
| 类型 | 适用对象 | 管理方式 | 发证机关 |
|------|----------|----------|----------|
| 医疗器械注册证 | 产品上市许可 | 二类:省级注册;三类:国家注册 | 二类:省药监局;三类:国家药监局 |
| 医疗器械生产许可证 | 生产企业 | 二类、三类需许可;一类备案 | 省级药监局 |
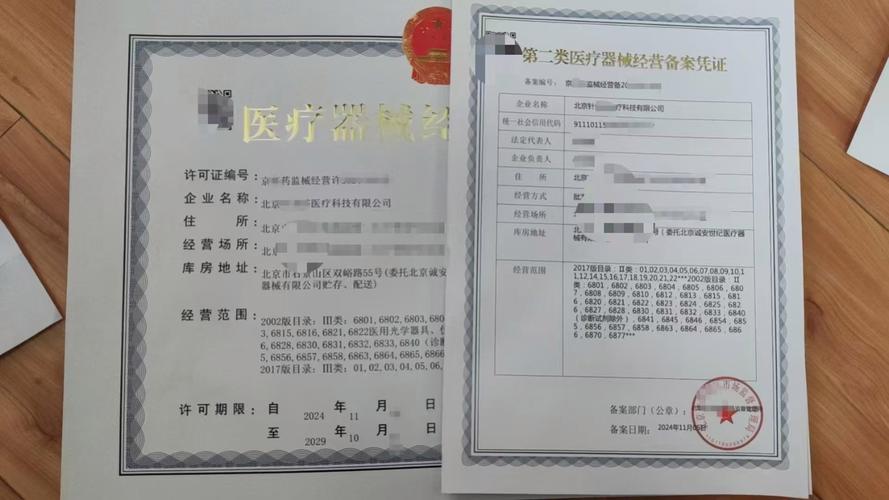
| 医疗器械经营许可证 | 经营企业 | 三类需许可;二类备案;一类无需 | 设区的市级药监局 |
注意:本文“新下医疗器械二类三类许可证”通常指产品注册证及配套的生产/经营许可证的新办。
三、第二类医疗器械注册证新办流程
1. 申请条件
- 申请人应为境内企业,营业执照经营范围涵盖医疗器械生产/销售。
- 产品已列入《医疗器械分类目录》且管理类别为二类。
- 已完成产品检验(自检或委托有资质机构)、临床评价(如适用)、质量管理体系建立。
2. 关键步骤
- 产品分类界定(如需):向省药监局或标管中心申请界定。
- 产品检验:出具符合强制性标准的检验报告。
- 临床评价:通过同品种比对或临床试验(列入豁免目录的免临床)。
- 体系建立与核查:建立ISO 13485体系,可能接受注册质量体系核查。
- 申报受理:向省药监局提交注册申请,形式审查后受理。
- 技术审评:审评中心对安全性、有效性进行评审。
- 行政审批:省局作出决定,颁发《医疗器械注册证》(有效期5年)。
3. 时限
- 受理:5个工作日;技术审评:60个工作日;审批:20个工作日;总计约3-6个月(不含补正时间)。
四、第三类医疗器械注册证新办流程
1. 申请条件
- 境内生产企业或进口产品代理人。
- 产品管理类别为三类,且不在禁止或限制目录内。
- 完成检验、临床评价、体系搭建。
2. 关键步骤
- 分类界定:可向国家药监局申请。
- 检验:由具有医疗器械检验资质的机构出具报告。
- 临床评价:多数需临床试验,须经伦理审批和备案。
- 体系核查:注册前需通过质量管理体系现场核查。
- 申报受理:向国家药监局医疗器械技术审评中心(CMDE)提交。
- 技术审评:CMDE审评,可能发补。
- 行政审批:国家药监局审批,颁发注册证(有效期5年)。
3. 时限
- 受理:10个工作日;技术审评:90个工作日(可延长);审批:20个工作日;总计约6-12个月。
五、医疗器械生产许可证新办(二类、三类)
- 条件:有与产品相适应的生产场地、设备、人员;建立质量管理体系;持有产品注册证或已完成注册检验。
- 流程:向省药监局申请 → 受理 → 现场核查 → 审批发证(有效期5年)。
- 时限:受理5个工作日,审查30个工作日,决定20个工作日。
六、医疗器械经营许可证新办(三类)及二类备案
- 三类经营许可证:向设区的市级药监局申请,需具备经营场所、贮存条件、质量管理制度和人员。受理后30个工作日内现场核查并审批。
- 二类经营备案:向市级药监局提交备案资料,即时办结,无需现场核查(部分情况除外)。
七、关键要点与常见问题
- 注册与许可顺序:先取得产品注册证,再申请生产许可或经营许可。
- 临床评价豁免:查询《免于临床评价医疗器械目录》,符合条件可免临床。
- 体系核查:注册质量体系核查与生产许可现场核查可合并进行,节省时间。
- 代理人:进口产品需指定境内代理人。
- 变更与延续:注册证变更需申请,有效期届满前6个月申请延续。
- 合规风险:未取得注册证生产、经营将面临行政处罚,甚至刑事责任。
八、
新办医疗器械二类、三类许可证是一项系统性工程,涉及分类、检验、临床、体系、申报等多个环节。建议企业提前规划,借助专业法规顾问或CRO资源,确保资料完整、流程顺畅。随着医疗器械注册人制度(MAH)全面实施,研发机构也可作为注册人委托生产,进一步降低准入门槛。合规先行,方能行稳致远。
如若转载,请注明出处:http://www.eupregnaplus.com/product/50.html
更新时间:2026-10-05 00:56:20